マルファン症候群の真実|症状と寿命の誤解・遺伝確率と早期チェック法
スラリと伸びた手足や高い身長、しなやかな指先――一見するとモデルやアスリートのような恵まれた体躯に見える特徴の裏に、全身の結合組織が脆弱になる難病が隠れていることがあります。それが「マルファン症候群」です。インターネット上では「寿命が短い」「遺伝すると必ず重症化する」といった極端な言説や、長身の芸能人・著名人にまつわる憶測が飛び交い、不安を抱えて検索する方が後を絶ちません。
しかし、医療技術と早期診断体制が飛躍的に進歩した現在、かつて語られていた悲観的なイメージは過去のものとなりつつあります。適切な診断を受け、計画的な治療と生活管理を行えば、一般の方と変わらない生活を送り、天寿を全うすることが十分に可能です。本稿では、骨格や目、心臓に現れる具体的な兆候から、ゲント診断基準、遺伝の確率、大動脈解離を防ぐ最新の医療アプローチ、そして公的助成制度まで、客観的事実に基づいて徹底解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:高身長や蜘蛛状指、水晶体亜脱臼、大動脈基部の拡張など、全身の結合組織に多様な症状が現れる遺伝性疾患である。
- 要点2:「短命」というイメージは過去のもの。早期発見と予防的手術の確立により、寿命の真相は一般人と同等水準まで延伸している。
- 要点3:親からの遺伝確率は50%(常染色体顕性遺伝)だが、家族歴のない突然変異も約25%存在。指定難病の医療費助成や遺伝カウンセリングの活用が鍵となる。
【基本と特徴】マルファン症候群の見た目と身体に現れる主要な兆候
マルファン症候群は、細胞と細胞を繋ぎ止める結合組織の主成分である「フィブリリン1」を作る遺伝子(FBN1)の変異によって発症します。全身の結合組織が影響を受けるため、骨格、眼、心血管系、皮膚、硬膜など多岐にわたる器官に特徴的な症状が現れます。
なかでも外見から認識されやすいのが骨格異常です。身長が同世代の平均よりも極めて高く、胴体に対して手足が非常に長い体型になります。指が細長く伸びる「蜘蛛状指(くもじょうし)」をはじめ、胸郭が内側に凹む「漏斗胸(ろうときょう)」や前方に突き出る「鳩胸(はとむね)」、脊椎がS字やC字に曲がる側弯症が高頻度で見られます。また、関節が非常に柔らかく過伸展しやすい一方で、扁平足や足首の不安定さを抱えるケースも少なくありません。
眼の領域における決定的なサインが水晶体亜脱臼です。物を見るレンズの役割を果たす水晶体を支える毛様小体(チン小帯)が脆弱になることで、水晶体が本来の位置から上方などにズレてしまいます。これに伴い、幼少期からの高度な近視や強い乱視、網膜剥離のリスクが生じるため、眼科での定期的な精密検査が欠かせません。
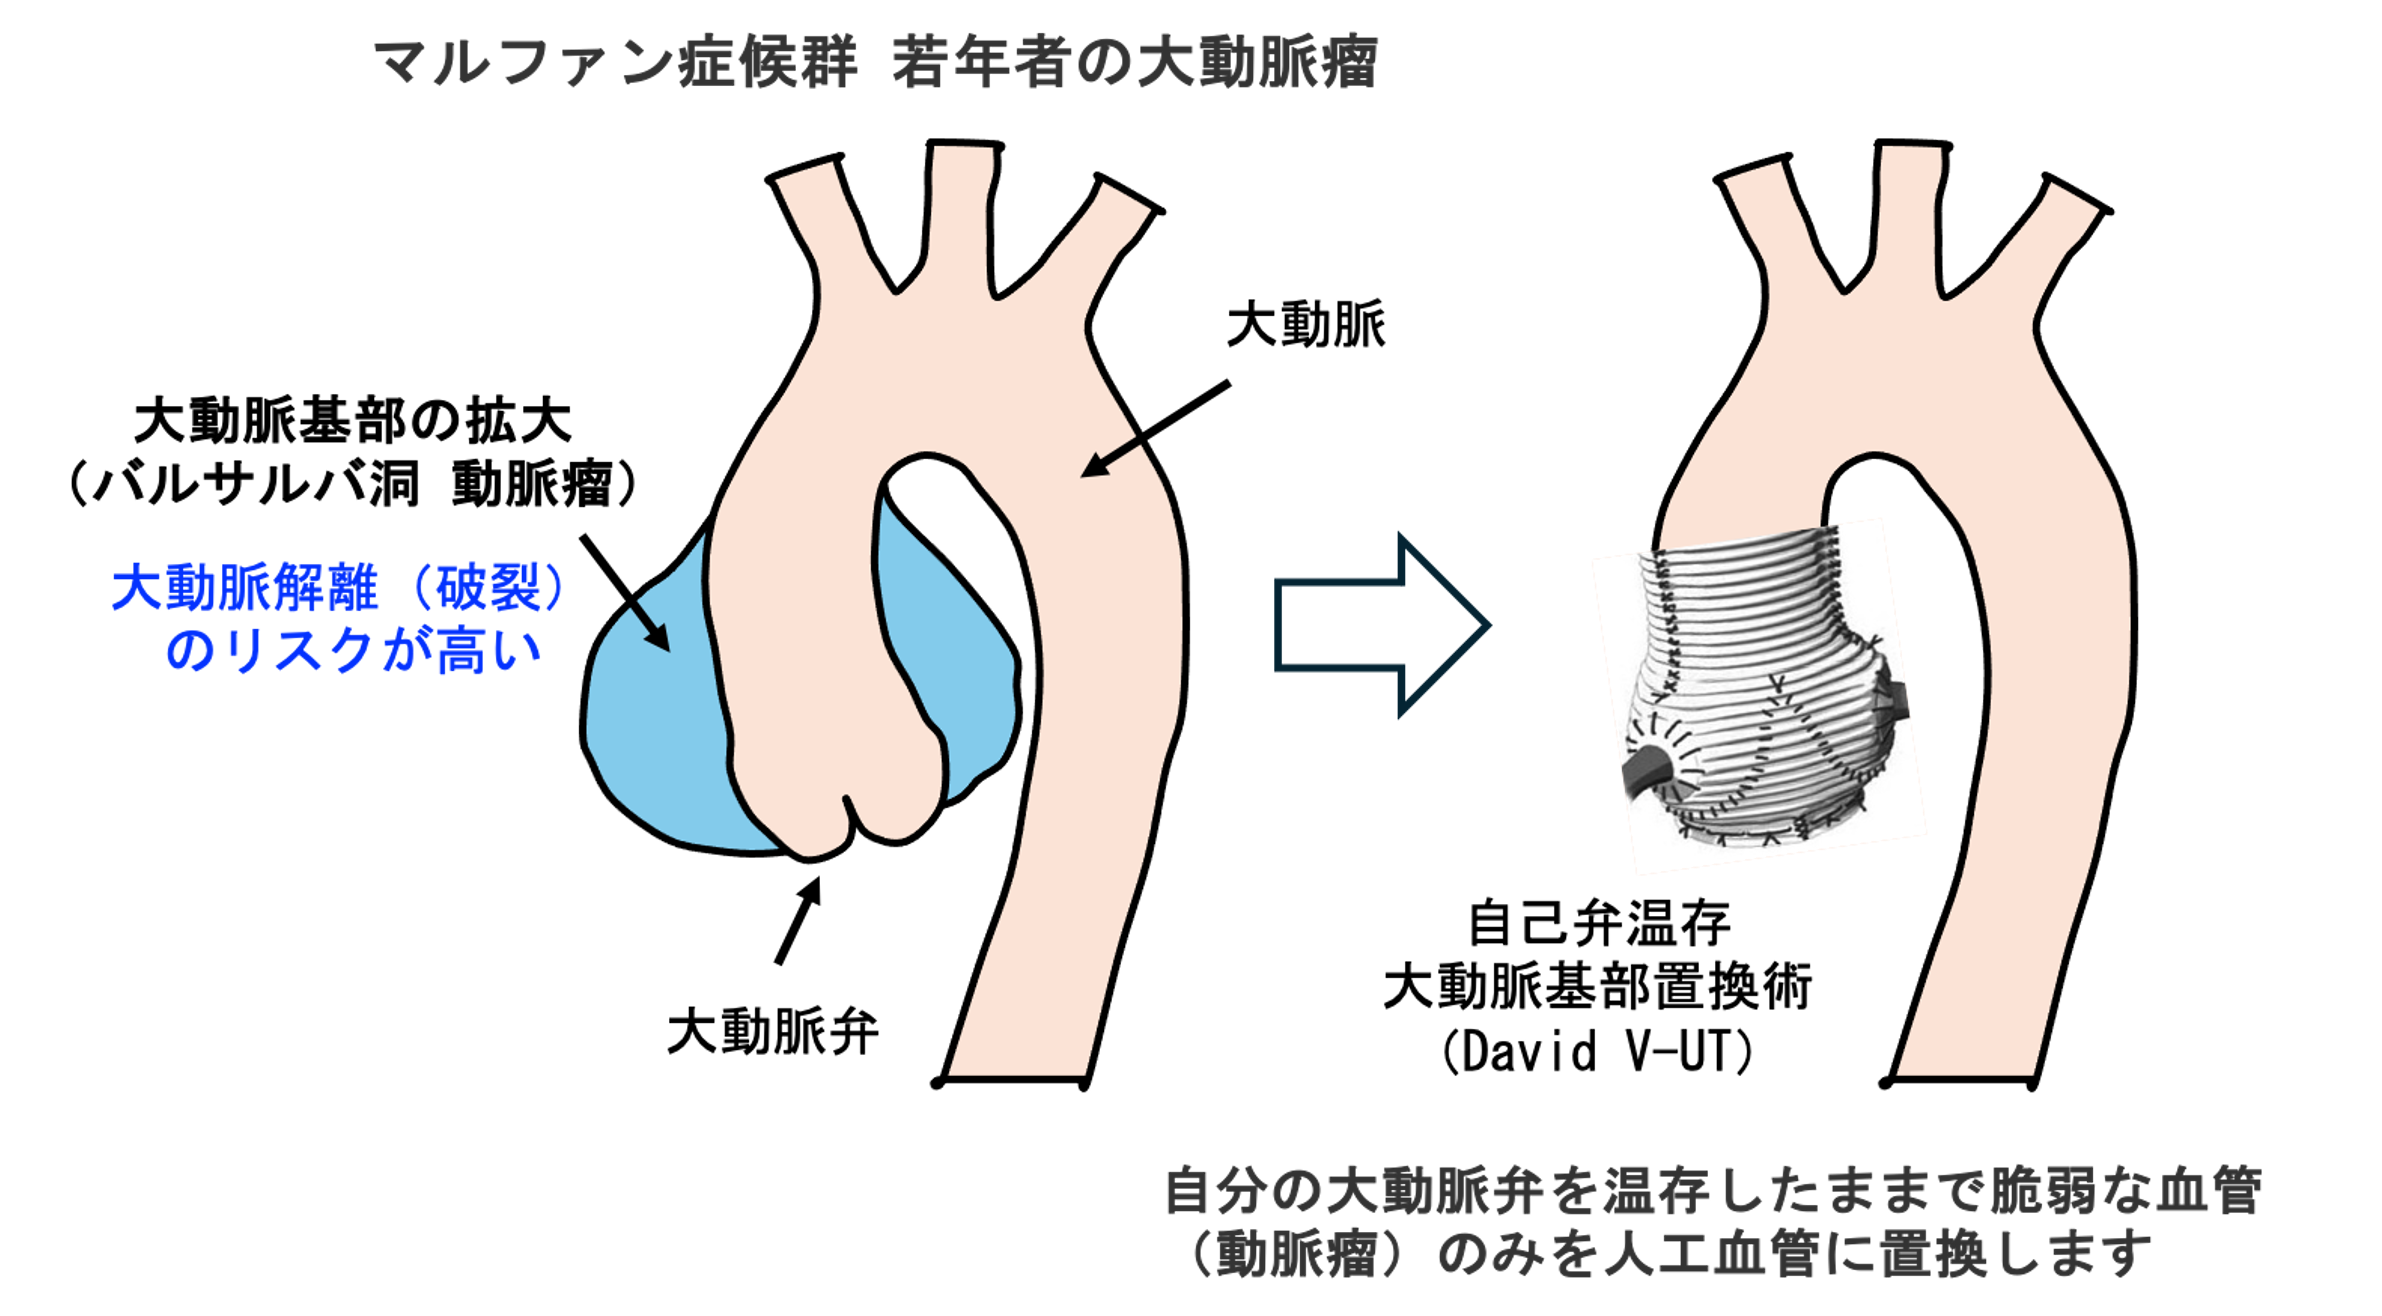
そして、生命予後を左右する最も警戒すべき部位が心血管系です。心臓から全身へ血液を送り出す大動脈の根元(大動脈基部)が徐々に風船のように広がる「大動脈基部拡張」や、心臓の弁がうまく閉じなくなる「僧帽弁逸脱症」が潜行します。血管壁の中膜が脆くなっているため、自覚症状がないまま血管が拡大し、ある日突然命に関わる事態を引き起こす危険性を孕んでいます。

【寿命の真相】「短命」は過去の誤解?最新医療と予後データ
過去の医学書や古いウェブ記事を目にして「マルファン症候群は40代までしか生きられないのではないか」と絶望的な恐怖を抱く当事者や家族は少なくありません。しかし、結論から申し上げれば、その認識は現代の医療水準において明確な誤りです。
1970年代以前、マルファン症候群の平均寿命が30代〜40代半ばとされていたのは、大動脈瘤が破裂したり、血管の内膜が裂ける大動脈解離を起こしたりして急死するケースが多かったためです。当時は心臓血管外科手術の成功率が低く、有効な降圧薬も限られていました。
しかし、心エコー検査による定期モニタリングが普及し、大動脈径が危険域(一般に成人で45〜50mm程度)に達した段階で破裂を未然に防ぐ「予防的基部置換術」が標準化されたことで状況は一変しました。さらに、大動脈壁にかかる圧力を抑えるβ遮断薬やアンジオテンシンII受容体拮抗薬(ARB)による内科的薬物治療が確立された結果、近年の臨床データでは平均寿命が70歳を超え、一般人口の平均と遜色ないレベルまで大幅に改善しています。
| 項目 | 詳細・数値データ | 一般的な基準・過去の状況 | 編集部の見解・評価 |
|---|---|---|---|
| 推定平均余命 | 70歳以上(適切な管理下) | 1970年代以前は約32〜45歳 | 早期診断と予防的手術の確立により、一般人とほぼ同等の生命予後が実現。 |
| 大動脈基部手術の成績 | 予防的手術の待機死亡率 1〜2%未満 | 急性解離・破裂後の緊急手術は死亡率20〜30%超 | 「裂ける前に計画的に手術する」ことが予後を分ける最大の分水嶺。 |
| 発症頻度と遺伝形式 | 約3,000〜5,000人に1人/常染色体顕性遺伝 | 希少疾患(指定難病167) | 国内推計患者数は約2万人。決して「極めて稀で見逃されてよい病気」ではない。 |
| 医療費助成の対象 | 重症度分類基準を満たす場合、自己負担上限あり | 全額3割負担(高額療養費のみ) | 診断基準と病状に応じて難病医療費受給者証を取得することで経済的負担を軽減可能。 |
現在主流となっている心臓血管外科の治療法には、人工弁と人工血管を一体で置き換える「ベントール手術」や、自己の生体大動脈弁を温存しながら基部を再建する「自己弁温存大動脈基部置換術(デービッド手術など)」があります。自己弁を温存できれば、術後に抗凝固薬(ワーファリン)を生涯飲み続ける必要がなくなり、出血リスクや妊娠・出産のハードルを大きく下げられるというメリットがあります。
【診断と遺伝】ゲント診断基準と遺伝確率|家族計画と公的支援
マルファン症候群の診断は、単一の血液検査だけで完結するものではありません。国際的に広く用いられている「改訂ゲント診断基準(Ghent nosology)」に則り、全身の臨床所見、家族歴、そして遺伝子検査の結果を総合して慎重に判断されます。
ゲント診断基準において特に重視されるのは以下の要素です。
- 大動脈基部病変:心臓エコーやCT/MRIで計測された大動脈基部径の拡大(体格や年齢を考慮したZスコア2.0以上)や解離の有無。
- 水晶体偏位(亜脱臼):細隙灯顕微鏡検査による水晶体の位置異常。
- FBN1遺伝子変異:大動脈病変に関連することが実証されている遺伝子変異の同定。
- 全身スコア(Systemic Score):蜘蛛状指、手首・親指徴候、側弯症、漏斗胸・鳩胸、扁平足、硬膜拡張、自然気胸、皮膚線条などを点数化し、合計7点以上を陽性とする指標。
遺伝の仕組みについては、マルファン症候群は「常染色体顕性(優性)遺伝」の形式をとります。つまり、両親のどちらか一方がマルファン症候群である場合、性別に関わらず子どもに遺伝する確率は50%(2分の1)となります。
一方で、家系内に誰も患者がいないにもかかわらず発症する「孤発例(突然変異)」が全体の約25%を占めます。「家族に誰も背の高い人や心臓病の人がいないからマルファン症候群ではない」と自己判断するのは禁物です。
将来の妊娠や出産、家族計画に際しては、遺伝診療科での専門的な「遺伝カウンセリング」を受けることが推奨されます。また、日本では厚生労働省により指定難病(告示番号167)に指定されており、認定基準(重症度分類)を満たすことで指定難病の医療費助成制度を受けることができます。自己負担限度額が世帯収入に応じて設定されるため、定期的な高額画像検査や長期的な投薬、手術にかかる経済的負担を大幅に抑えることが可能です。
噂の真偽を徹底検証|ネットの評価と実際のギャップとは?
ネット上の掲示板やSNSでは、「あの高身長アイドルはマルファン症候群ではないか」「モデルの〇〇の手足の長さは病的な特徴に違いない」といった根拠のない噂話が定期的に浮上します。また、歴史上の偉人であるエイブラハム・リンカーンや音楽家のパガニーニ、あるいは長身のバレーボール・バスケットボール選手についても、まことしやかに病名が語られることがあります。
しかし、ジャーナリズムの視点からこれらを検証すると、その大半は「高身長」「細身」「手足が長い」という単一の外見的特徴のみを切り取った短絡的な俗説に過ぎません。
実際の医学において、背が高いことや手足が長いことだけでマルファン症候群と診断されることは絶対にありません。前述の通り、大動脈病変や水晶体亜脱臼、あるいは全身スコアを満たす厳密な医学的根拠が存在して初めて確定診断に至ります。外見のスタイルが良いことと結合組織の脆弱性は本質的に別物であり、安易なレッテル貼りは当事者への偏見を助長するだけでなく、疾患の本質を見誤らせる原因となります。
ただし、スポーツ界においては重要な教訓が存在します。過去にプロバレーボール選手などが大動脈解離により突然死した事例を契機に、トップアスリートに対する心血管スクリーニング(心エコー検査等)の重要性が世界的に認知されるようになりました。「自分は身体能力が高いから心臓に問題はない」と思い込むのではなく、疑わしい骨格特徴や家族歴がある場合は、激しいコンタクトスポーツや無酸素運動(高重量のウェイトトレーニング等)を行う前に循環器の専門チェックを受けることが生命を守る防波堤となります。
【早期発見チェック】自宅でできる簡易セルフ確認と専門外来の受診基準
大動脈の病変は、限界まで破裂や解離が迫るまで「胸が痛い」「息苦しい」といった自覚症状がほとんど現れません。だからこそ、骨格や身体の特徴から早期に疾患の可能性を察知し、未然に専門医の診察を受けることが極めて重要です。
家庭で手軽に確認できる代表的な身体サインとして、以下の2つのテストが広く知られています。
1. スタインバーグ徴候(親指徴候 / Thumb sign)
手のひらの中に親指を深く折りたたみ、その上から残りの4本の指で親指を包み込むようにギュッと握り拳を作ります。このとき、親指の先端全体が小指側の手のひらの外側へ完全に突き出る場合、陽性と判定されます。指の骨が異常に長いことと、関節の結合組織が緩んでいることを示唆します。
2. ウォーカー・マードック徴候(手首徴候 / Wrist sign)
片方の手で、もう一方の手の手首の一番細い部分を掴みます(親指と小指で手首をぐるりと一周囲む)。このとき、親指の爪全体が小指の先端と重なり合う、あるいは第一関節以上深く重なる場合、陽性と判定されます。手首の骨の細さに対して指が極端に長いことを反映しています。
もちろん、これらの徴候が陽性だからといって直ちにマルファン症候群であると確定するわけではありません(単に関節が柔らかい体質の方もいます)。しかし、以下のような条件が複数重なる場合は、躊躇せず循環器内科、心臓血管外科、あるいは大学病院等の遺伝診療科を受診してください。
- 親指徴候や手首徴候が明瞭に陽性である
- 同年代の平均を大きく超える高身長で、胸郭の変形(漏斗胸や鳩胸)や側弯がある
- 強い近視があり、過去に水晶体のズレや網膜剥離を指摘されたことがある
- 家族や血縁者に、高身長で若くして大動脈解離や心臓突然死を経験した人がいる
- 階段を上る際や日常生活で、原因不明の動悸や胸の違和感を感じることがある

【実態検証】当事者の生の声と医療社会学から見えたリアル
マルファン症候群と生きる患者やその家族の手記、当事者団体の活動記録を丹念に取材・調査していくと、単なる身体的な症状にとどまらない「心理的・社会的な葛藤」が浮き彫りになります。
ある20代の患者は手記の中で、「学生時代は『背が高くてスタイルが良いね』と褒められるたびに、自分の体内にある大動脈の爆弾を思い出して誰にも言えない孤独を感じていた」と語っています。また、子を持つ親のコミュニティでは、「自分の遺伝子を受け継がせてしまったのではないかという罪悪感」に長く苦しむ親の姿が散見されます。
医療社会学および家族心理学の視座から見ると、遺伝性疾患を抱える家族において最も警戒すべきは「過剰な病者役割の押し付け」または「事実の否認による共依存」です。親が過度な罪悪感から子どもを過保護に扱いすぎると、子どもの精神的自立や健全な心理的境界線(バウンダリー)の形成が阻害されます。逆に、病気への恐怖から診断を遠ざけ、「うちの子に限ってそんな難病であるはずがない」と現実逃避してしまうと、必要な画像検査を受けさせず、最も防ぐべき大動脈解離の危機を招くことになります。
【プロの結論】向き合うべき人と過度な不安を手放すべき人の判断基準
本疾患に対して正しく向き合うための明確な基準を整理します。
【直ちに医療機関へ相談すべき人】
・手首・親指徴候が陽性で、かつ血縁者に大動脈解離や原因不明の突然死歴がある方
・すでに高身長や側弯症があり、眼科で水晶体脱臼や高度近視を指摘されている方
・妊娠・出産を希望しており、自身またはパートナーの家系に確定診断者がいる方(妊娠中は大動脈への負荷が劇的に高まるため、妊娠前の厳密な心血管評価が必須です)
【過度な恐怖を手放し、冷静になってよい人】
・単に「背が高い」「手が細長い」だけで、心エコー検査等で大動脈基部に何ら異常が認められない方
・ネット上の噂や芸能人の話題を見て「自分も短命なのではないか」と根拠のない不安に苛まれている方
マルファン症候群は「早期に見つけて正しく管理さえすれば、天寿を全うできる病気」へと変貌を遂げました。疾患を理由に人生の選択肢を狭めるのではなく、最新の医療リソースを能動的に味方につける意識こそが求められています。
【マルファン症候群】に関するよくある質問(FAQ)
Q1:マルファン症候群の診断を受けた場合、運動は一切できなくなりますか?
A1:すべての運動が禁止されるわけではありません。ウォーキング、軽いジョギング、水泳、サイクリングなどの有酸素運動は、心肺機能を維持し血圧を安定させるために推奨されます。一方で、大動脈に急激な血圧上昇と衝撃をもたらす「高強度の筋力トレーニング(息を止めて重いバーベルを挙げる運動等)」や、胸部への衝突リスクがある「コンタクトスポーツ(ラグビー、アメフト、柔道など)」は制限の対象となります。許容される運動強度は大動脈径や弁膜症の進行度によって個別化されるため、主治医と相談して安全な運動メニューを設定してください。
Q2:親がマルファン症候群ですが、子どもへの遺伝を完全に防ぐ方法はありますか?
A2:自然妊娠の場合、原因遺伝子が伝わる確率は50%であり、自然に遺伝をコントロールすることはできません。しかし、専門の医療機関における遺伝カウンセリングを通じて、着床前診断(PGD)や出生前診断の選択肢、リスク評価について詳しい説明を受けることができます。また、仮にお子さんに遺伝していた場合でも、幼少期から定期的な心エコー検査と投薬管理を行うことで、大動脈病変の発症や進行を最小限に抑え、健常児と変わらない学校生活や成長を支える医療体制が整っています。
Q3:指定難病の医療費助成を受けるための具体的な手続きはどのように進めますか?
A3:まずは都道府県から指定を受けた「難病指定医」のいる病院(大学病院や地域基幹病院の循環器内科、心臓血管外科など)を受診します。改訂ゲント診断基準に基づき、大動脈病変や遺伝子検査、全身スコアからマルファン症候群と診断され、かつ重症度分類基準(一定以上の心血管病変や手術歴など)を満たした場合に、医師が「臨床調査個人票(診断書)」を作成します。これをお住まいの自治体の保健所や福祉窓口に申請書類とともに提出し、審査を経て承認されると「特定医療費(指定難病)受給者証」が交付されます。
まとめ:今後の動向と失敗しないための判断基準
マルファン症候群を取り巻く医療環境は、かつてないスピードで進化を遂げています。遺伝子解析技術の高精度化によって早期の確定診断が可能となり、大動脈基部に対する自己弁温存手術の手技向上や、血管壁の菲薄化を抑える分子標的薬・新規治療薬の基礎・臨床研究も世界中で精力的に続けられています。
この疾患と向き合う上で最も避けるべき失敗は、「不確かな情報に怯えて検査を先延ばしにすること」と「自覚症状がないからと通院を自己中断してしまうこと」の2点に尽きます。大動脈の拡大は静かに進行するため、年に1〜2回の定期的な心エコー検査やCT検査を継続することこそが、最大の生命線となります。
適切な知識を持ち、信頼できる専門医と二人三脚でコントロールしていけば、マルファン症候群は恐れるに足らない「コントロール可能な持病」となります。もしご自身やご家族の身体的特徴に心当たりがあるなら、根拠のない不安に立ち止まることなく、まずは専門外来への扉を叩いてみてください。正しい一歩を踏み出すことが、確かな未来と安心を手に入れる最短の道筋となります。 (出典: マル ファン 症候群(Yahoo!ニュース))
情報を整理して届けることが得意なWebディレクター。ユーザー視点に立った記事作成を目指しています。