ハンチントン病の初期症状と遺伝確率|2026年最新治療と余命の真実
自分の意思とは無関係に手足や顔が勝手に動いてしまう不随意運動(舞踏運動)や、感情の起伏、思考力の低下。これらが徐々に進行する神経変性疾患がハンチントン病(舞踏病)です。日本国内では指定難病に指定されており、患者数は人口10万人あたり約0.7人と欧米に比べて少ないものの、遺伝性疾患であるがゆえに当事者や家族が抱える精神的・肉体的負担は極めて大きいのが実情です。
「物忘れやイライラは単なるストレスなのか、それとも病気のサインなのか」「親が発症した場合、自分や子どもに遺伝する確率はどのくらいなのか」といった切実な不安を抱える人は少なくありません。2026年現在、病気の進行を根底から食い止める遺伝子標的治療や核酸医薬の治験が世界規模で急速に進展し、治療の選択肢は大きな転換点を迎えています。病気のメカニズムから初期症状、余命や遺伝確率の客観的事実、利用すべき公的助成制度まで、正確な医学的根拠に基づいて解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:初期症状は軽度の不器用さや気分の落ち込み・怒りっぽさから始まり、やがて全身の不随意運動(舞踏運動)や認知機能低下へと進行する。
- 要点2:常染色体顕性(優性)遺伝形式をとり、親が原因遺伝子を持つ場合に子どもへ遺伝する確率は50%。原因はハンチンチン遺伝子内のCAGリピート異常伸長にある。
- 要点3:発症後の経過期間は一般に15〜20年程度だが、対症療法の進展や新薬・遺伝子治療の臨床試験(治験)の加速、指定難病助成やリハビリの早期導入により生活の質(QOL)維持が可能になっている。
【初期兆候を見逃さない】ハンチントン病の初期症状と3大特徴のサイン
ハンチントン病は、脳の奥深くにある「大脳基底核(線条体)」や「大脳皮質」の神経細胞が徐々に脱落していく進行性の病気です。症状は主に「運動障害」「精神症状」「認知機能障害」の3つの柱で構成されますが、発症初期には特徴的な舞踏運動が目立たず、見落とされやすい傾向があります。
最も早い段階で現れるサインは、日常生活におけるわずかな違和感です。指先を使う細かな作業で物を落としやすくなったり、歩行中につまずきやすくなったりする身体の変化に加え、感情のコントロールが難しくなる精神的な変調が先行することが珍しくありません。
見逃してはならない初期の代表的な兆候は以下の通りです。
- 運動面の初期サイン:指先や足先が小さくピクッと動く、落ち着きなく体をゆする、まばたきや顔の筋肉が不意に動く、ろれつが回りにくくなる。
- 精神面の初期サイン:理由のない抑うつ状態、急な怒りっぽさ(感情易変)、意欲の著しい低下(アパシー)、不安感や妄想傾向。
- 認知面の初期サイン:仕事の手順を組み立てられなくなる(遂行機能障害)、複数の作業を同時にこなせない、集中力の著しい散漫化。
周囲からは「性格が変わった」「更年期障害やうつ病ではないか」と誤解されるケースが多く、精神科や心療内科を受診して確定診断まで数年を要することも少なくありません。家族歴がある場合や、原因不明の気分の変調に微細な身体のピクつきが伴う場合は、神経内科専門医への相談が推奨されます。
なぜ発症するのか?CAGリピート異常と原因遺伝子・50%の遺伝確率の仕組み
ハンチントン病は、第4染色体に存在するハンチンチン遺伝子(HTT遺伝子)の変異によって引き起こされる遺伝性疾患です。遺伝形式は「常染色体顕性(優性)遺伝」であり、性別に関係なく、片方の親がこの変異遺伝子を持っている場合、子どもに受け継がれる確率は50%(2分の1)となります。世代をスキップして隔世遺伝することはありません。
分子レベルの発症メカニズムは完全に解明されています。遺伝子を構成する塩基配列のうち、シトシン(C)・アデニン(A)・グアニン(G)の3つの並び(CAGリピート)が異常に繰り返されることが直接の原因です。
- 正常型(26回以下):発症することはなく、次世代への影響もありません。
- 中間型(27〜35回):本人は発症しませんが、男性から子どもへ遺伝する際にリピート数が増加して次世代で発症するリスクがわずかにあります。
- 不完全浸透型(36〜39回):発症する場合と生涯発症しない場合があり、発症年齢も高齢になる傾向があります。
- 完全浸透型(40回以上):天寿を全うする過程で生涯のうちに必ず発症します。
CAGリピートの回数が多いほど、変異ハンチンチンタンパク質が脳細胞内に蓄積して強い毒性を発揮し、発症年齢が若年化する傾向が確認されています。一般的な発症年齢は30代から50代の働き盛りが中心ですが、リピート数が60回を超えるような極端なケースでは、20歳未満で発症する「若年型ハンチントン病」として筋強直やけいれんを主症状に発症することもあります。
ハンチントン病の進行経過とステージ別データ比較|余命と寿命の実態
「ハンチントン病と診断されたら余命はどのくらいなのか」という問いに対して、医学的なデータは発症から平均して15年〜20年程度の経過をたどることを示しています。しかし、この数字はあくまで統計上の平均値であり、医療ケアや栄養管理の進歩によって20年以上にわたり在宅生活を維持している患者も存在します。
死因の多くは病気そのものが直接命を奪うのではなく、進行に伴う嚥下障害による誤嚥性肺炎や、転倒による重篤な外傷、栄養障害、心不全などの合併症です。病気の進行段階(ステージ)に応じた適切な医学的介入が、寿命と生活の質を大きく左右します。
| ステージ | 主な症状と身体状況 | 日常生活自立度 | 必要な医療・介護支援・公的制度 |
|---|---|---|---|
| 初期(発症〜5年) | 軽度の舞踏運動、手指の不器用さ、軽度の抑うつや集中力低下 | ほぼ完全自立。就業や家事も工夫次第で継続可能 | 早期確定診断、遺伝カウンセリング、指定難病受給者証の申請 |
| 中期(5〜10年) | 明らかな不随意運動、構音障害、歩行時のふらつき、判断力低下 | 部分介助。食事・着替え・入浴に支援が必要、就労困難 | VMAT2阻害薬等による対症療法、言語聴覚療法、介護保険の申請 |
| 進行期(10〜15年) | 舞踏運動から筋強直・固縮への移行、重度の嚥下障害、意思疎通の困難 | 全面介助。自力歩行困難となり車椅子やベッド中心の生活 | 誤嚥防止対策、とろみ食や胃ろう(PEG)の検討、訪問看護・リハビリ |
| 末期(15年以降) | 寝たきり状態、無言・無動、呼吸機能低下、重度認知機能障害 | 全介助。自発的な運動や経口摂取はほぼ不可能 | 緩和ケア、肺炎等の感染症予防、吸引機器や褥瘡(床ずれ)防止マットの活用 |
ステージの進行スピードには個人差があります。早期から専門医と連携し、誤嚥を防ぐ嚥下機能訓練や栄養管理を徹底することで、進行期の合併症リスクを大幅に低減させることが実証されています。
【2026年最新動向】新薬・治験の最前線と注目の根本治療アプローチ
これまでのハンチントン病治療は、ドパミン神経系を調節して舞踏運動を抑制する対症療法が中心でした。代表的な薬剤としてテトラベナジン(商品名:コレチス)や、副作用を軽減した重水素化製剤などが臨床現場で広く使用されています。精神症状に対しては抗うつ薬や非定型抗精神病薬が処方され、生活の安定を図るのが標準治療です。
一方で、2026年現在の医療界が最も注目しているのは、病気の根本原因である「変異ハンチンチンタンパク質の生成を止める」疾患修飾薬(DMT)の開発と治験動向です。
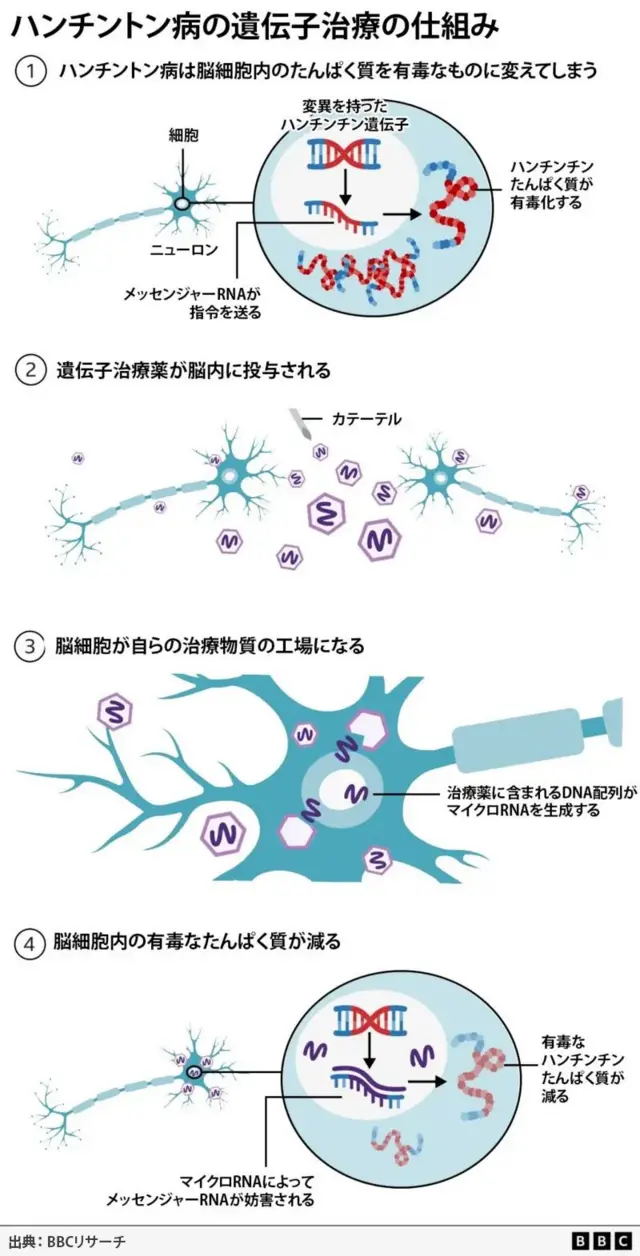
- アンチセンス核酸(ASO)医薬:変異したHTTメッセンジャーRNAに結合して分解を促し、有害なタンパク質の合成をピンポイントで阻害するアプローチ。第II/III相国際共同治験において、投与プロトコルの最適化が進んでいます。
- 経口スプライシング修飾低分子薬:点滴や髄腔内投与ではなく、内服薬によって全身および脳内のハンチンチンタンパク質量をコントロールする新世代の薬剤開発が加速しています。
- アデノ随伴ウイルス(AAV)ベクターを用いた遺伝子サイレンシング:脳内にマイクロRNAを一度注入することで、長期間にわたり原因遺伝子の働きを抑制する単回投与型の遺伝子治療薬が臨床試験段階に突入しています。
これらの根本治療薬は、症状が進行して失われた神経細胞を再生させることは難しいものの、発症前あるいは初期の段階で投与することで「発症を大幅に遅らせる」「進行をほぼ停止させる」ことを目標としています。最新の治験情報は、国立精神・神経医療研究センター(NCNP)や日本医療研究開発機構(AMED)の公式発表を通じて定期的に発信されています。
【実態検証】当事者・家族の現場目線で見えた葛藤と生活を支える制度
ハンチントン病の現場において、患者本人だけでなく家族が直面する精神的・社会的摩擦は深刻です。特に病気の初期から中期にかけて現れる「易怒性(激しい怒り)」や「無気力」、病識の欠如は、家庭内での激しい衝突を生む要因になります。家族が「本人の怠慢や性格の悪化」と受け止めてしまい、診断がつくまで家庭が崩壊の危機に瀕したという事例は枚挙にいとまがありません。
さらに、親から子へと受け継がれる遺伝病であるため、「自分が子どもに遺伝させてしまった」という親の罪悪感や、未発症の子どもが直面する将来への絶望、結婚や出産を巡る葛藤など、多世代にわたる重い課題が存在します。
こうした過酷な環境を一人で抱え込まず、速やかに活用すべき公的支援制度が日本には整っています。
- 指定難病医療費助成制度:ハンチントン病は国の指定難病(告示番号8)に指定されています。重症度分類で一定基準を満たすか、高額な医療費が継続する場合、都道府県に申請することで月々の医療費自己負担上限額が所得に応じて2,500円〜30,000円に大幅軽減されます。
- 自立支援医療(精神通院医療):精神症状に対する通院治療や服薬について、自己負担割合が3割から1割に軽減されます。
- 介護保険制度(第2号被保険者):ハンチントン病は特定疾病に指定されているため、40歳から64歳であっても介護保険サービス(訪問介護、デイサービス、福祉用具貸与など)を利用可能です。
- 障害年金:日常生活や就労に著しい制限がある場合、障害基礎年金または障害厚生年金の受給対象となります。
早期にソーシャルワーカーや難病相談支援センターとつながり、経済的・福祉的なセーフティネットを構築することが、家族全体の共倒れを防ぐ絶対条件です。
一般に知られていない盲点と遺伝子検査を巡る現実的な判断基準
インターネット上やSNSでは、ハンチントン病に関して「遺伝子を持っていれば確実に発狂する」「治らないから検査を受けても絶望しかない」といった極端な誤解や偏見が散見されます。しかし、これらの言説は現代の包括的医療の実態を反映していません。
精神症状は適切な精神科的薬物療法によってコントロール可能であり、発症後も適切な環境調整によって長期間穏やかな生活を維持している患者は多数存在します。
血縁者に患者がいる未発症者が最も直面する重大な選択が「発症前遺伝子検査(プレシンプトマティックテスト)を受けるべきかどうか」という問題です。この検査は単純な血液検査で判明しますが、結果が陽性であった場合、将来必ず発症するという決定的な事実を知ることになります。
【プロの結論】発症前検査を検討する人・慎重に見送るべき人の判断基準
日本医学会のガイドラインに基づき、発症前遺伝子検査は事前の十分な遺伝カウンセリングが義務付けられています。検査を受けるか否かは、以下の判断基準を参考に慎重に見極める必要があります。
- 検査を受ける積極的理由がある人:
- 結婚、出産、キャリア形成など、今後の人生設計において明確な意志決定材料を必要としている。
- 「遺伝しているかもしれない」という将来への不確実な不安に耐えられず、確定した事実を知って現実的な備え(資産計画や保険設計)を整えたい。
- 治験や将来の早期治療介入の機会を逃したくないという強い意思がある。
- 検査を慎重に見送る・延期すべき人:
- 「家族に勧められたから」「なんとなく白黒つけたい」という受動的な動機である。
- 陽性判定が出た際の精神的ショックを受け止める心理的サポート体制(専門医、カウンセラー、信頼できるパートナー)が整っていない。
- 結果を知ることで現在の就労環境や社会生活を維持する気力を失う恐れがある。
「知らない権利」もまた患者や血縁者に保証された重要な人権です。検査を受けることだけが正しい選択ではなく、十分なカウンセリングを重ねながら現状の生活を最優先にする選択も等しく尊重されます。
在宅・施設生活を支えるリハビリテーションと家族の介護ケア
ハンチントン病の進行を遅らせ、残された身体機能を最大限に維持するためには、発症早期からのリハビリテーションと生活環境の最適化が欠かせません。
特に重要なケアの現場的要点は以下の3点です。
- 高カロリー食と嚥下障害への配慮:
舞踏運動によって筋肉が常に収縮しているため、患者のエネルギー消費量は健常者の1.5倍から2倍に達し、1日に3,000kcal以上を必要とするケースがあります。痩せ(体重減少)は病気の悪化を招くため、高カロリーかつ誤嚥しにくい食事形態(とろみ調整やペースト食)への工夫が不可欠です。言語聴覚士(ST)による嚥下評価を定期的に行います。
- 転倒・外傷を防止する住環境整備:
不随意運動とバランス感覚の低下により、転倒骨折のリスクが常に伴います。家具の角をクッション材で保護する、床に緩衝マットを敷く、ベッド周りに専用のサイドパッドを設置するなど、急な不規則な動きでも怪我をしない環境づくりが求められます。
- コミュニケーションの工夫:
ろれつが回らなくなっても、本人の理解力や感情は保たれている期間が長く続きます。「はい」「いいえ」で答えられるクローズド・クエスチョンを用いたり、文字盤や視線入力装置などのコミュニケーション支援機器を早期から導入することで、本人の孤立感やフラストレーションを劇的に和らげることができます。
【ハンチントン 舞踏 病】に関するよくある質問(FAQ)
Q1:ハンチントン病は日本国内にどれくらいの患者数がいるのですか?
A1:厚生労働省の難病統計データによると、日本国内の受給者証所持者数は約800〜1,000人程度と推計されています。欧米では人口10万人あたり5〜10人程度発症するのに対し、日本では約0.7人と頻度は低いものの、希少難病として手厚い医療連携体制が敷かれています。
Q2:親がハンチントン病ですが、子どもが発症しない場合もありますか?
A2:はい、発症しない確率は50%あります。親から変異のない正常な遺伝子を受け継いだ場合、その子どもは発症せず、さらにその子ども(孫世代)へ遺伝することも決してありません。
Q3:物忘れや手の震えがあるのですが、どの診療科を受診すればよいですか?
A3:まずは「脳神経内科(神経内科)」を受診してください。頭部MRI検査による大脳基底核(尾状核)の萎縮評価や神経学的診察を行い、必要に応じて遺伝子検査や精神科との連携が行われます。
まとめ:正しい医学知識と切れ目のない支援体制が拓く未来
ハンチントン病(舞踏病)は、遺伝形式や症状の進行性から過度な恐れを抱かれやすい病気ですが、そのメカニズムは科学的に最も解明が進んでいる神経難病の一つです。2026年現在、病態の解明にとどまらず、根本的な原因遺伝子の働きを抑える新薬や遺伝子治療の治験が現実の医療として目前に迫っています。
初期症状にいち早く気づき、指定難病助成制度や介護保険などの社会資源を早期に活用すること、そして遺伝カウンセリングを通じて自分自身の選択を納得して下すことが、患者本人と家族の人生を守る最大の力となります。孤立を防ぎ、専門医や患者会(日本ハンチントン病ネットワークなど)とつながりながら、切れ目のない適切な医療・ケアを実践していくことが極めて重要です。 (出典: ハンチントン 舞踏 病(Yahoo!ニュース))


毎日更新されるトレンド情報を分析・発信中。役立つ裏技やおすすめ情報を分かりやすく紹介します。